
보유 특허 상세 정보를 불러오는 중입니다...


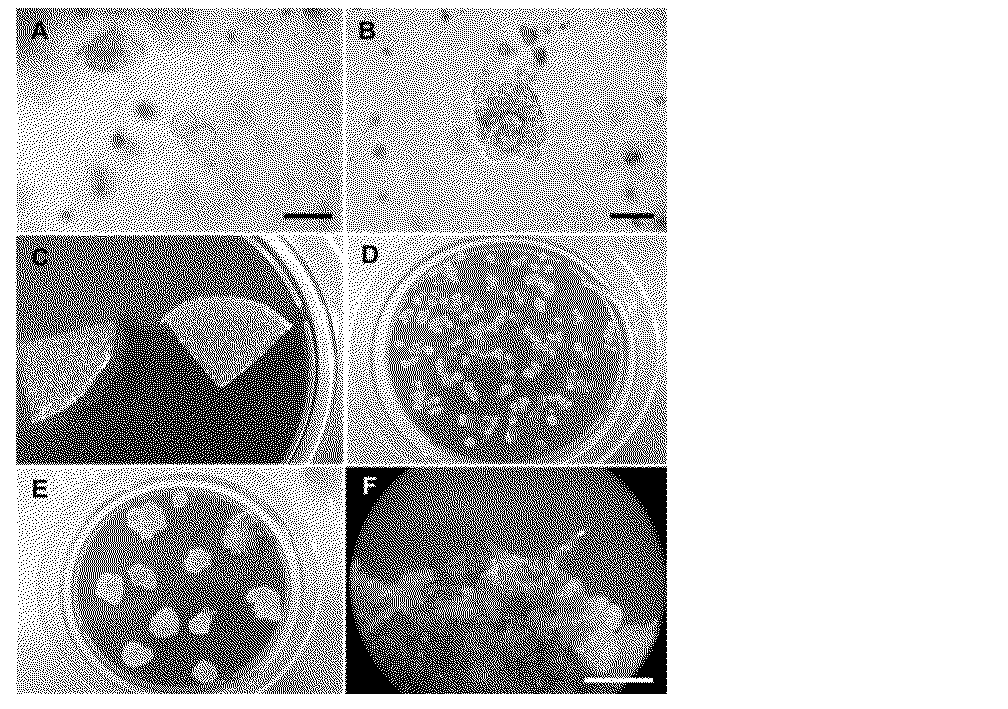


연관 기술이전 로딩 중...
연관 연구자 로딩 중...


植物プロトプラストからゲノム編集植物体を高効率で製造する方法
[특허 요약] 本発明は、Casタンパク質およびガイドRNAを植物プロトプラストに導入して、植物プロトプラストから再生された、ゲノム編集された植物体の製造効率を増加させる方法に関する。 ゲノム編集植物が、ヨーロッパおよびその他の国でGMO(genetically‐modified organism)と規定され規制を受けるか否かは、現在まで明らかではない状態である(Jones,H.D.,Nature Plants,2015,1:14011)。プログラマブルヌクレアーゼ(Gene Scissor/programmable nuclease)は、ゲノムの標的位置で自然に発生する変異と区別されない小さい規模の挿入および欠失(insertions and deletions、indel)、または置換を誘導する。かかるゲノム編集植物は、いくつかの国ではGMOと規定される可能性があって、植物バイオテクノロジーおよび農業分野でプログラマブルヌクレアーゼの使用が制限されている。例えば、アグロバクテリウム(Agrobacterium)を用いる場合、それから製造されたゲノム編集植物は、ゲノム上でプログラマブルヌクレアーゼをコードする遺伝子を含む外来DNA配列をゲノム上に有することになる。このようなアグロバクテリウム由来のDNA配列を育種により除去することは、ブドウ、ジャガイモ、およびバナナのように無性生殖を行う植物では不可能である。 その代りに、プログラマブルヌクレアーゼをコードする非挿入性プラスミドは、プロトプラストなどの植物細胞に形質転換させることができる。しかしながら、本発明者らは、ヒト細胞で見られたように、形質転換されたプラスミドが細胞内で内因性ヌクレアーゼにより分解され、それから生成された小さいDNA断片がCas9の標的(on‐target)および非標的(off‐target)位置に挿入され得るという事実に注目した(Kim,S,etc.,Genome research,2014,24:1012‐1019)。 Cas9タンパク質およびgRNAをコードするプラスミドを植物細胞に導入する方法に比べて、予め組み立てられたCas9タンパク質‐gRNA RNP(ribonucleoprotein)を用いる場合、宿主細胞のゲノムに組換えDNAを挿入する可能性を減らすことができる。さらに、ヒト細胞で確認されたように、RGEN(RNA‐guided engineered nuclease) RNPは、形質転換後に直ちに染色体の標的位置を切断し、細胞内で内因的タンパク質分解酵素により速く分解されるため、再生された植物体におけるモザイク現象(mosaicism)および非標的効果(off‐target effect)の可能性を減少させることができる。予め組み立てられたRGEN RNPは、予めコドンを最適化する過程や、各植物種でCas9およびgRNAを発現させるためのプロモーターがなくても、広範囲な植物種に用いられることができる。さらに、RGEN RNPは、高度の活性を有するgRNAを試験管内で予めスクリーニングすることができ、RFLP(restriction fragment length polymorphism)分析により変異クローンの遺伝形質を確認することができる。しかしながら、植物プロトプラストにRGEN RNPを導入してゲノム編集を確認し、それから植物体を再生させたという結果は、現在まで報告されていない。 本発明者らは、Casタンパク質‐gRNA RNPを植物体に適用して植物体のゲノムを編集することができる技術を開発するために鋭意努力した結果、分離された植物プロトプラストにCasタンパク質およびガイドRNAを導入して前記植物プロトプラストのゲノムを編集し、それを再生させることで、高効率でゲノム編集された植物体を製造することができることを確認し、本発明を完成した。 本発明の一目的は、(i)分離された植物プロトプラストにCasタンパク質およびガイドRNAを導入して前記植物プロトプラストのゲノムを編集するステップと、(ii)前記植物プロトプラストを再生させてゲノム編集植物体を製造するステップと、を含む、植物プロトプラストから製造されるゲノム編集植物体の製造効率を増加させる方法を提供するところにある。 本発明の他の目的は、前記方法によって製造されたゲノム編集植物プロトプラストから再生された植物を提供するところにある。 本発明のさらに他の目的は、標的遺伝子をコードするDNAに特異的なガイドRNAおよびCasタンパク質を含むを、植物プロトプラストから製造されるゲノム編集植物体の製造効率を増加させるための組成物を提供するところにある。 本発明のゲノム編集植物体の製造効率を増加させる方法により、標的遺伝子が変異された植物体を効率的に生産することができるだけでなく、植物体への外来DNAの挿入を最小化することができる。したがって、本発明は、農業、食品、およびバイオテクノロジー分野などの様々な分野で非常に有用に用いられることができる。 レタスプロトプラストにおいて、Cas9タンパク質‐ガイドRNA RNP(ribonucleoprotein)媒介遺伝子欠失を確認したものである。(a)BIN2(brassinosteroid intensive 2)遺伝子の標的配列、(b)大規模集団でT7E1分析および標的化ディープシーケンシングにより測定した変異頻度、(c)レタスにおいてCas9タンパク質‐ガイドRNA RNP(ribonucleoprotein)で誘導された変異DNA配列。PAM(protospacer‐adjacent motif)配列は赤色で示し、挿入されたヌクレオチドは青色で示した。WT、野生型。 RGEN RNP直接導入方式によるレタス遺伝子編集の後、プロトプラストの分裂と器内再分化過程を示したものである。 目標遺伝子(Lsbin2)が編集されたレタス植物体を確保する再分化過程を示したものである。 Cas9タンパク質‐ガイドRNA RNPで処理した単一プロトプラスト由来のレタスミクロカリ(microcalli)の遺伝型を分析した結果である。(a)ミクロカリの遺伝型、(上端)RGEN RFLP分析、(下端)ミクロカリにおける変異DNA配列。(b)T0世代におけるBIN2遺伝子の遺伝型変異をまとめた表。 遺伝分析に基づいて、セイヨウアブラナ(B.napus)におけるグルコシノレート(glucosinolate)の生合成経路を示したものである。 キャベツ子葉由来のプロトプラストにCas9タンパク質‐ガイドRNA RNPを形質転換させた後、カルスの形成を確認したものである。(A)キャベツ幼植物の子葉、(B)分離されたプロトプラスト、(C)プロトプラスト培養3〜5日経過後の最初細胞分裂、(D)Cas9タンパク質‐ガイドRNA RNP形質転換後、培養2〜3週目のプロトプラスト、(EおよびF)培養9〜11週経過後のミクロ‐カルス(micro‐callus)の形成。スケールバー、1cm(A)、10μm(B〜D)、1mm(EおよびF)。 ZFN(zinc finger nuclease)、TALLEN(transcription activator‐like effector DNA binding protein)、およびCRISPR(clustered regularly interspaced short palindromic repeats)/Casシステムなどのゲノム編集(genome editing)手段は、標的化された突然変異を誘導することができる非常に有用な手段であるが、植物の場合、GMO(genetically modified organism)に関する議論が問題となり、その使用が制限されている。そこで、本発明者らは、外来遺伝子が挿入される恐れなくゲノム編集植物体を製造することができる方法を開発するために努力した結果、Casタンパク質およびガイドRNAを植物プロトプラストに導入してゲノムを編集する場合、前記ゲノムが編集されたプロトプラストを再生させて製造した植物体は、標的遺伝子にかかわらず著しく高い頻度でゲノムが編集されていることを確認した。そこで、本発明は、Casタンパク質およびガイドRNAを植物プロトプラストに導入して、植物プロトプラストから再生された、ゲノム編集された植物体の製造効率を増加させる方法を提供する。 これを具体的に説明すると、下記のとおりである。一方、本発明で開示された各説明および実施形態は、各他の説明および実施形態にも適用できる。すなわち、本発明で開示された様々な要素のすべての組合せが本発明の範疇に属する。また、下記に記述された具体的な説明により本発明の範疇が制限されると解釈されてはならない。 上記の目的を達成するための本発明の一様態は、(i)分離された植物プロトプラストにCasタンパク質およびガイドRNAを導入して前記植物プロトプラストのゲノムを編集するステップと、(ii)前記植物プロトプラストを再生させてゲノム編集植物体を製造するステップと、を含む、植物プロトプラストから製造されるゲノム編集植物体の製造効率を増加させる方法である。 ゲノム編集(genome editing)/遺伝子編集技術は、ヒト細胞をはじめとする動植物の細胞のゲノム塩基配列に標的志向型変異を導入することができる技術であって、特定遺伝子をノックアウト(knock−out)またはノックイン(knock−in)したり、タンパク質を生成しないノンコードDNA配列にも変異を導入することができる技術をいう。本発明の目的上、前記ゲノム編集は、特に、Casタンパク質およびガイドRNAを利用して植物に導入するものであってもよい。本発明の方法により、植物プロトプラストから製造されるゲノム編集植物体の製造効率が顕著に増加することができる。 以下、前記方法の各ステップについて詳細に説明する。 前記方法において、(i)ステップは、分離された植物プロトプラストにCasタンパク質およびガイドRNAを導入して前記植物プロトプラストのゲノムを編集するステップとして、標的遺伝子をコードするDNAに特異的なガイドRNAとCasタンパク質を植物プロトプラストに導入して、外来DNAのゲノムへの挿入を最小化し、且つ植物プロトプラストを短時間内に形質転換させることができる。 本発明において、用語「Casタンパク質」とは、CRISPR/Casシステムの主要タンパク質構成要素で、活性化されたエンドヌクレアーゼとして作用することができるタンパク質であり、RGEN(RNA−guided Engineered Nuclease)というプログラマブルヌクレアーゼに該当する。前記Casタンパク質はCRISPR RNA(crRNA)及びtrans−activating crRNA(tracrRNA)と複合体を形成してこれの活性を示すことができる。 前記Casタンパク質は、ゲノムで特定塩基配列を認識し、二本鎖切断(double strand break、DSB)を引き起こす。前記二本鎖切断は、DNAの二本鎖を切断して鈍端(blunt end)または付着末端(cohesive end)を形成することを全て含む。DSBは、細胞内で相同組換え(homologous recombination)または非相同末端結合(non‐homologous end‐joining、NHEJ)機構により効率的に修復されるが、この過程で、研究者が所望の変異を標的場所に導入することができる。本発明でCasタンパク質は、NGGトリヌクレオチドを認識するものであってもよいが、これに限定されない。 Casタンパク質または遺伝子情報は、NCBI(National Center for Biotechnology Information)のGenBankのような公知のデータベースから取得することができる。具体的には、前記Casタンパク質はCas9タンパク質またはこれの変異体であってもよい。また、前記Casタンパク質は、これに制限されるものではないが、ストレプトコッカス(Streptococcus)属、ナイセリア(Neisseria)属、パスツレラ(Pasteurella)属、フランシセラ(Francisella)属、カンピロバクター(Campylobacter)属由来のCasタンパク質であってもよく、より具体的にストレプトコッカス・ピオゲネスStreptococcus pyogenes由来であってもよい。しかし、前述した例に本発明が制限されない。 前記Cas9タンパク質の変異体は、触媒アスパラギン酸(aspartate)残基が他のアミノ酸、例えばアラニン(alanine)で置き換えられたものであってもよいが、これに限定されない。 また、本発明において、前記Casタンパク質は組換えタンパク質であってもよい。前記用語「組換え」は、例えば、細胞、核酸、タンパク質またはベクターなどを言及しながら用いられる際に、異種(heterologous)核酸またはタンパク質の導入または天然型(native)核酸またはタンパク質の変更、または変形された細胞に由来した細胞によって変形された細胞、核酸、タンパク質、またはベクターを示す。したがって、例えば、組換えCas9タンパク質は、ヒトコドン表(human codon table)を用いてCas9タンパク質をコードする配列を再構成することによって生成されることができる。 前記Casタンパク質は、前記タンパク質が核内で作用できるようにする形態であってもよく、細胞内に容易に導入される形態であってもよい。その例として、Casタンパク質は細胞透過性ペプチドまたはタンパク質伝達ドメイン(protein transduction domain)に連結されることができる。前記タンパク伝達ドメインは、ポリ−アルギニンまたはHIV由来のTATタンパク質であってもよいが、これに限定されない。細胞透過性ペプチドまたはタンパク質伝達ドメインは、前述した例の他にも様々な種類が当業界に公示されているため、当業者は前述した例に限定されず、様々な例を本発明に適用することができる。 本発明において、用語「ガイドRNA(guide RNA)」は、標的遺伝子をコードするDNAに特異的なRNAを意味し、標的配列と全部または一部相補的に結合してCasタンパク質が標的配列を切断することができる。 通常、ガイドRNAは、2つのRNA、すなわち、CRISPR RNA(crRNA)およびtrans‐activating crRNA(tracrRNA)を構成要素として含むデュアルRNA(dual RNA);または標的DNA内の配列と全部または一部相補的な配列を含む第1部位と、RNA‐ガイドヌクレアーゼと相互作用する配列を含む第2部位と、を含む単一鎖ガイドRNA(sgRNA)の形態のことであるが、RNA‐ガイドヌクレアーゼが標的配列で活性を有することができる形態であれば、制限されずに本発明の範囲に含まれることができる。一例として、前記ガイドRNAをCas9に適用する場合には、crRNAおよびtracrRNAを構成要素として含むダブルRNAの形態、またはcrRNAおよびtracrRNAの主要部分が融合された形態である単一鎖ガイドRNA(single‐chain guide RNA;sgRNA)の形態であってもよい。前記sgRNAは、標的DNA内の配列と相補的な配列を有する部分(これをSpacer region、Target DNA recognition sequence、base pairing regionなどと命名する)およびCasタンパク質の結合のためのヘアピン(hairpin)構造を含むことができる。より具体的に、標的DNA内の配列と全部または一部相補的な配列を有する部分、Casタンパク質の結合のためのヘアピン構造、およびターミネーター(Terminator)配列を含むことができる。上述の構造は、5´から3´の順に順次に存在するものであってもよい。しかし、これに制限されず、前記ガイドRNAがcrRNAの主要部分または標的DNAの全部または一部相補的な部分を含む場合であれば、如何なる形態のガイドRNAも本発明で用いられることができる。 前記ガイドRNAは、これに制限されるものではないが、裸のRNA(naked RNA)の形態であってもよい。ガイドRNAが裸のRNAの形態で細胞または有機体に形質移入される時に、当業界で公知の任意の試験管内転写システムを用いてガイドRNAを製造することができる。 前記ガイドRNAは、標的DNA内の配列と全部または一部相補的な配列を含み、sgRNAの上流部位、具体的にsgRNAの5´末端に1つ以上の追加のヌクレオチドを含むことができる。前記追加のヌクレオチドはグアニン(guanine、G)であってもよいが、これに制限されるものではない。 本発明は、ベクターシステムなどの細胞内発現システムを用いずに、Casタンパク質およびガイドRNAを直接プロトプラストに導入することを特徴とする。これにより、外来DNAが植物体内に導入されることを最小化することができ、GMOに係る懸念を防止することができる。これに制限されるものではないが、前記Casタンパク質およびガイドRNAは、プロトプラストに導入される前に予め組み立てられた形態、すなわち、RNP(ribonucleoprotein)の形態で製造されてプロトプラストに導入されてもよい。本発明において、Casタンパク質‐ガイドRNA RNPおよびRGEN‐RNPは、同一の意味で用いられている。 本発明で用いられた用語「標的遺伝子」とは、本発明により編集しようとする植物体のゲノム内にある一部のDNAを意味する。すなわち、原則的にその遺伝子の種類に制限されず、コード領域および非コード(non‐coding)領域の両方を含んでもよい。当業者は、その目的に応じて、製造しようとするゲノム編集植物体に対して、所望の変異に応じて前記標的遺伝子を選別することができる。前記標的遺伝子は、例えば、BIN2(brassinosteroid intensive 2)遺伝子またはGSL‐ALK(Glucosinolate‐oxoglutarate‐dependent dioxygenase homolog)遺伝子)であってもよいが、これに限定されない。 前記(i)ステップで、Casタンパク質およびガイドRNAを導入するのは、マイクロインジェクション法(microinjection)、電気穿孔法(electroporation)、DEAE−デキストラン処理法、リポフェクション(lipofection)、ナノ粒子−媒介形質移入、タンパク質伝達ドメイン媒介形質導入およびPEG−媒介形質移入等のような当業界の様々な方法によって行われて、タンパク質およびガイドRNAが細胞に伝達されてもよいが、これに限定されない。Casタンパク質は、ガイドRNAとの複合体の形態または独立した形態で細胞中に伝達されることができる。 前記導入は、同時形質移入(co‐transfect)または段階的形質移入の形態で行われることができる。段階的形質移入は、Casタンパク質を形質移入した後、裸のガイドRNA(naked guide RNA)を次に形質移入することで行われてもよいが、これに制限されない。 本発明において、前記植物プロトプラストは、プロトプラストを収得できる植物ならばその由来に特に制限されないが、例えばレタス(Lactuca sativa)またはキャベツ(Brassica oleracea)由来であってもよい。 前記方法において、(ii)ステップは、前記(ii)ステップを介してゲノム編集された植物プロトプラストを再生させてゲノム編集植物体を製造するステップとして、これに制限されるものではないが、植物プロトプラストを培養してカルス(callus)を形成するステップと、前記カルスを追加的に培養することで、再生された植物体を製造するステップと、を含んでもよい。 前記カルスを形成するステップおよびカルスから再生された植物体を製造するステップで用いられる培地の組成は、植物の種類および状態に応じて当業者により適宜選択されることができ、このような培養条件は当業界に公知されている。 具体的に、ゲノム編集されたプロトプラストからカルスの形成を誘導するために、MS塩、6%のミオイノシトール、0.4mg/Lのチアミン‐HCl、2mg/Lの2,4‐D、0.5mg/LのBA、および30%のスクロースを含むカルス誘導培地でカルスを培養することができ、これから培養されたミクロカリを、MS塩、0.6%のミオイノシトール、0.4mg/Lのチアミン‐HCl、2mg/Lの2,4‐D、0.5mg/LのBA、3mg/LのAgNO3、3%のスクロース、および0.4%のゲルライト(Gelrite)を含むカルス誘導固形培地で追加的に培養することで緑色小植物体(plantlet)を作り、それをMS基本培地に移して根の生成を誘導することができるが、これに制限されるものではない。また、当業者は、植物の種類および状態に応じて、温度および明暗条件などの外部環境を適宜調節することができる。 本発明の具体的な一実施形態では、レタスから分離したプロトプラストにおいてBIN2(brassinosteroid intensive 2)遺伝子を標的としてRNPを導入した後、前記ゲノム編集されたプロトプラストを再生させた結果、完全に再生された植物体では、プロトプラストでの編集頻度に比べておよそ10倍水準である46%のゲノム編集効率を示すことを確認した(図1のbおよび図4のb)。また、キャベツから分離したプロトプラストにおいてGSL‐ALK(Glucosinolate‐oxoglutarate‐dependent dioxygenase homolog)遺伝子を欠損させた場合にも、レタスの場合と同様に、RNPが導入されたプロトプラストのステップではゲノム編集効率が0.0%〜1%の水準と高くなかったが、それから再生されたカルスでは、24.0%〜100%の水準に効率が著しく向上することを確認した(表2および表3)。上記の結果から、標的遺伝子の種類にかかわらず、RNPが導入されたプロトプラストは、導入されていないプロトプラストに比べて、再生過程で細胞増殖および成長率が促進されて植物体として再生されるということが分かった。 本発明の他の様態は、前記方法によって製造されたゲノム編集植物プロトプラストから再生された植物に関する。 本発明のさらに他の様態は、標的遺伝子をコードするDNAに特異的なガイドRNAおよびCasタンパク質を含むを、植物プロトプラストから製造されるゲノム編集植物体の製造効率を増加させるための組成物に関する。 ガイドRNA、Casタンパク質、植物プロトプラストのゲノム編集、およびそれから再生された植物については、上述のとおりである。前記ゲノム編集植物体は、本発明の組成物をベースとする標的化された突然変異により引き起こされた突然変異を有する。前記突然変異は、欠失、挿入、転座、反転の何れか1つであってもよい。突然変異の位置は、前記組成物のガイドRNAの配列に依存するものであってもよい。 前記標的遺伝子は、BIN2(brassinosteroid intensive 2)遺伝子またはGSL‐ALK(Glucosinolate‐oxoglutarate‐dependent dioxygenase homolog)遺伝子であってもよいが、これに制限されるものではない。 以下、本発明を実施例を挙げて詳述する。これらの実施例は単に本発明をより具体的に説明するためのものであり、本発明の範囲がこれらの実施例に制限されないことは当業者において通常の知識を有する者にとって自明である。 実施例1:植物プロトプラストの分離 レタスプロトプラストを分離するために、レタスのチョンチマ(Cheongchima)種子を70%のエタノール、0.4%のヒポクロリット(hypochlorite)溶液で15分間滅菌した後、蒸留水で3回洗浄し、2%のスクロースを含有する1/2X MS固形培地で培養した。培養は、成長室で16時間明(150μmol/m2s)、8時間暗条件で25℃で行った。培養7日目のレタス子葉を、酵素溶液(1.0%のセルラーゼR10、0.5%のマセロザイム(macerozyme)R10、0.45Mのマンニトール、20mMのMES[pH5.7]、CPW溶液)とともに暗い状態で25℃で12時間、40rpmで撹拌しながらインキュベーションして分解した後、同量のW5溶液で希釈させた。前記混合物を濾過させ、丸底チューブで100gで5分間遠心分離してプロトプラストを回収した。再懸濁されたプロトプラストをCPW 21S溶液(21%[w/v]スクロース含有CPW溶液、pH5.8)に浮遊させて精製し、80gで7分間遠心分離した。精製されたプロトプラストをW5溶液で洗浄した後、70gで5分間遠心分離してペレットを製作した。最後に、プロトプラストをW5溶液に再懸濁し、ヘマサイトメータ(hemacytometer)を用いて顕微鏡で数を数えた。 キャベツプロトプラストを分離するために、キャベツ(B.oleraceae)子葉から植物プロトプラストを分離し、その具体的な方法は次のとおりである。キャベツのドンボク(Dongbok)種子を70%のエタノールおよび1%のクロロックス(clorox)で15分間滅菌させ、蒸留水で3回洗浄した後、MS(Murashige and Skoog)固形培地(3%のスクロース、0.8%のアガー、pH5.8)に接種した。培養は、25℃で5日間行った。プロトプラストの分離のために、5日目のキャベツの子葉を分離し、それを25℃の暗条件で、酵素溶液(セルロース、ペクチナーゼ、3mMのMES(2‐(N‐morpholino)ethanesulfonic acid)、およびマンニトール9%を含有するCPW(Cell and protoplast washing solution)溶液)に浸し、35rpmで16時間撹拌しながらインキュベーションして分解させた。次に、前記酵素処理された子葉を50μmのメッシュで濾過させ、14mlの丸底チューブで100gで5分間遠心分離した。次に、沈殿されたプロトプラストを9%のマンニトールCPWで2回洗浄した。洗浄されたプロトプラストを21%のスクロースを含有するCPWで精製し、100gで5分間遠心分離した。精製されたプロトプラストをスクロース中間層から分離し、9%のマンニトールCPWで洗浄した後、50gで5分間遠心分離した。プロトプラストは、形質転換に用いられる前まで4℃で保管した。 実施例2:プロトプラストのゲノム編集 形質転換の前に、Cas9タンパク質を含む保存緩衝液(20mMのHEPES,pH7.5,150mMのKCl,1mMのDTT,および10%のグリセロール)をsgRNAと混合し、常温で10分間インキュベーションした。 レタスでRNP複合体を用いたDSB(double strand break)を誘導するために、5x10⁵個のプロトプラスト細胞を、試験管内転写されたsgRNA(60μg)と予め混合されたCas9タンパク質(30μg)で形質転換させた。前記5x10⁵個のプロトプラスト混合物を200μlのMMG溶液に再懸濁させ、20μlのRNP複合体および220μlの新たに製造したPEG溶液(40%[w/v]PEG4000;Sigma No.95904、0.2Mのマンニトールおよび0.1MのCaCl2)と静かに混合した後、暗条件で25℃で10分間インキュベーションした。インキュベーションの後、950μlのW5溶液(2mMのMES[pH5.7]、154mMのNaCl、125mMのCaCl2および5mMのKCl)をゆっくりと添加した。次に、チューブを倒立・復元しながら前記溶液をよく混合した。次に、100gで3分間遠心分離してプロトプラストのペレットを作製し、1mlのWI溶液(0.5Mのマンニトール、20mMのKClおよび4mMのMES、pH5.7)に静かに再懸濁させた。最後に、前記プロトプラストをマルチ‐ウェルプレートに移し、暗条件で25℃で24〜48時間インキュベーションした後、ゲノム編集分析を行った。同時に、前記プロトプラストをレタス培養培地に移し、植物体再生過程を行った。 キャベツの場合、試験管内転写されたsgRNA(15μg)と予め混合されたCas9タンパク質(40μg)で2x10⁵個のプロトプラスト細胞を形質転換させた。前記2x10⁵個のプロトプラスト混合物を200μlのMMG溶液(4mMのMES、0.4Mのマンニトール、15mMのMgCl2 pH5.7)に再懸濁させ、RNP複合体と220μlの新たに製造したPEG溶液(40%[w/v]PEG4000;Sigma No.95904、0.2Mのマンニトールおよび0.1MのCaCl2)を静かに混合した後、25℃で10分間インキュベーションした。次に、同一体積のW5溶液(2mMのMES[pH5.7]、154mMのNaCl、125mMのCaCl2および5mMのKCl)を10分間隔で3回添加し、50gで5分間遠心分離した後、W5溶液に再懸濁させた。形質転換されたプロトプラストを25℃で24時間インキュベーションした後、ゲノム編集分析を行った。同時に、前記プロトプラストを培養培地(MSおよび6%ミオイノシトール(myo−inositol)および0.4mg/Lのチアミン−HCl、2mg/Lの2、4−D(dichlorophenoxyaceticacid)、0.5mg/LのBAおよび30g/Lスクロース、pH5.8)に移し、25℃で24時間インキュベーションした後、再生過程を行った。 実施例3:プロトプラストの再生 レタスプロトプラストの再生のために、RNPで形質転換させたプロトプラストを、375mg/LのCaCl2・2H2O、18.35mg/LのNaFe‐EDTA、270mg/Lのコハク酸ナトリウム(sodium succinate)、103g/Lのスクロース、0.2mg/Lの2,4‐D、0.3mg/Lの6‐BAP(benzylaminopurine)、および0.1g/LのMESを含む1/2X B5培養培地に再懸濁させた。次に、プロトプラストを、1/2X B5培地と2.4%のアガロースとの1:1溶液とともに混合し、2.5x10⁵プロトプラスト/mlの密度で培養した。アガロースにより囲まれたプロトプラストを6‐ウェルプレートに移し、2mlの1/2X B5培養培地で25℃の暗条件で培養した。7日後、前記培地を新しい培地に入れ替え、25℃の明条件(16時間明[30μmol/m−2s−1]および8時間暗条件)で培養した。培養3週後、ミクロカリを数mmの直径まで育て、30g/Lのスクロース、0.6%のプラントアガー、0.1mg/Lのα‐NAA(naphthalaneacetic acid)、0.5mg/LのBAPを含有するMS再生培地に移して培養した。再生培地で約4週経過した後、多数のレタスの芽が誘導されたことが観察された。 キャベツプロトプラストの再生のために、培養培地で培養されたRNPで形質転換されたプロトプラストを50gで5分間遠心分離した後、沈殿された細胞をカルス誘導培地(MS塩、6%のミオイノシトール、0.4mg/Lのチアミン−HCl、2mg/Lの2、4−D、0.5mg/LのBAおよび30%のスクロース,pH5.8)に再懸濁させ、暗条件で25℃で3〜4週間培養した。培養されたミクロカリをカルス誘導固形培地(MS塩、0.6%ミオイノシトール、0.4mg/Lのチアミン−HCl、2mg/Lの2、4−D、0.5mg/LのBA、3mg/LのAgNO3、3%のスクロースおよび0.4%のゲルライト(Gelrite)、pH5.8)に移し、明条件(約30μmol/m2sの白色蛍光灯で16時間光周期)で25℃で培養した。前記カルスの一部は、インデル頻度(indel frequency)を評価するために使用した。明条件で4週間インキュベーションした後、ゲノム編集されたプロトプラストに由来のカルスから再生された緑色小植物体(plantlet)をMS基本培地に移して、全体植物体への再生のために根の生成を誘導した。 実施例4:標的化ディープシーケンシング(Targeted deep sequencing) RGEN‐RNPを適用したプロトプラストまたは再生されたカルスのゲノムDNAで標的位置(on‐target site)を増幅させた。インデックスとシーケンシングアダプタを追加的なPCRにより付加した。Illumina Miseq(v2、300‐cycle)を用いてハイスループットシーケンシング(high‐throughput sequencing)を行った。用いられたプライマーは下記表1に示した。 実施例5:T7E1分析 DNeasy Plant Mini Kit(Qiagen)を用いて、プロトプラストまたはカルスからゲノムDNAを分離した。標的DNA領域を増幅させてT7E1分析を行った。具体的に、PCR産物を95℃に変性させ、サーマルサイクラー(thermal cycler)を用いて常温まで温度をゆっくりと低めた。アニーリングされたPCR産物を37℃で20分間T7エンドヌクレアーゼI(ToolGen,Inc.)とインキュベーションし、アガロースゲル電気泳動により分析した。 実施例6:RGEN‐RFLP分析 1X NEB緩衝液3で、PCR産物(300‐400ng)、Cas9タンパク質(1μg)、およびsgRNA(750ng)を反応体積10μlで、37℃で60分間インキュベーションした。次に、前記反応混合物にRNase A(4μg)を添加し、37℃で30分間インキュベーションしてsgRNAを除去した。次に、6X停止溶液(30%のグリセロール、1.2%のSDS、および250mMのEDTA)を添加して前記反応を停止させた。2.5%のアガロースゲルを用いてDNA産物を電気泳動した。 実験例1:BIN2(brassinosteroid intensive 2)遺伝子が欠損したレタスプロトプラストからの植物体の再生 本発明者らは、レタスにおいてBR(brassinosteroid)信号伝逹経路で負の制御因子をコードするBIN2(brassinosteroid intensive 2)遺伝子を欠損させるためのRGEN(RNA‐guided engineered nuclease)標的位置を設計した(図1のa、配列番号11)。次に、PEG(polyethylene glycol)の存在下でレタスから分離したプロトプラストにRGEN RNP(ribonucleoprotein)を形質転換させ、T7E1(T7 endonuclease 1)分析および標的化ディープシーケンシング(targeted deep sequencing)により、RGENによって引き起こされた遺伝子変異を測定した。その結果、インデル(insertion and deletion、indel)は、予想された位置、すなわち、NGG PAM(protospacer‐adjacent motif)の上流の3nt(nucleotide)位置で、T7E1分析で8.3%〜11%、NGS分析で3.2%〜5.7%の頻度で現われた(図1のbおよびc)。 次に、本発明者らは、再生過程を行うことで、前記RGEN‐RNPを処理したレタスプロトプラストから、BIN2変異形質を有する植物体を製造した。その結果、前記プロトプラストのうち極一部(<0.5%)のみがカルスを経て完全な植物体として培養されていた(図2および図3)。このうち、35個のプロトプラストラインに対して追加的な分析を行った(図4)。具体的に、本発明者らは、レタスミクロカリの遺伝型に対して、RGEN‐RFLP分析および標的化ディープシーケンシングを行った。RGEN‐RFLP分析は、異型接合の二‐形質(bi‐allelic)変異クローン(非切断)と単一‐形質変異クローン(50%切断)、そして野生型クローン(100%切断)と同型接合の二‐形質変異クローン(非切断)を区別することができる。分析結果、前記35個のうち2個のカルス(5.75%)の標的位置が単一‐形質変異であり、14個のカルス(40%)の標的位置が二‐形質変異であることを確認した。上記の結果は、如何なる選別過程もなしに46%の頻度でゲノム編集レタスを得たことであり、これは、大規模集団でのRGEN‐RNPを用いた変異頻度を考慮すると、極めて高い頻度である。これは、再生過程でRGENで誘導される変異が安定して維持されて蓄積されるということを意味する。 実験例2:GSL‐ALK(Glucosinolate‐oxoglutarate‐dependent dioxygenase homolog)遺伝子が欠損したキャベツプロトプラストからの植物体の再生 実験的誤差を排除し、且つ実験例1の現象を確認するために、本発明者らは、キャベツ(Brassica oleracea)で追加的に独立した実験を行った。実験例1で標的として用いられたBIN2遺伝子の欠損が、プロトプラストの再生過程で成長および生存性に影響を与えた可能性を排除できないため、本発明者らは、プロトプラストまたはカルスの成長および生存性とは無関係な遺伝子を選別しようとした。そこで、グルコシノレート(glucosinolate)経路で側鎖変異に影響を与えるタンパク質をコードするキャベツ(B.oleraceae)のGSL―ALK(Glucosinolate‐oxoglutarate‐dependent dioxygenase homolog)遺伝子を標的とし、それを欠損させるために7個のsgRNA配列を設計した(表2)。 前記GSL‐ALK遺伝子は、細胞の生存やストレス抵抗性とは全く関連性のない遺伝子であって、前記実験例1とは異なる結果、すなわち、相対的により低い効率が示されると予想された。 先ず、PEG(polyethylene glycol)媒介形質転換によりキャベツ子葉‐由来のプロトプラストにRGEN‐RNPを導入し、NGS分析を用いて標的遺伝子の編集頻度を測定した結果、0.0%〜1%の範囲の頻度が確認された(表2)。 次に、本発明者らは、再生過程を行うことで、RGEN‐RNPで形質転換されたプロトプラストから、GSL‐ALK遺伝子が編集された形質を有する全体植物体を誘導した(図6)。その結果、キャベツ由来のプロトプラストのうち極一部(<0.1%)のみが培養されてカルスを形成していた。前記再生されたカルスに対して標的化ディープシーケンシングを行ってキャベツカルスの遺伝型を確認した結果、BIN2遺伝子を欠損させたレタスと同様に、前記分析されたカルスでは、プロトプラスト集団でのゲノム編集頻度に比べて非常に高い頻度(24〜100%)でゲノム編集されたカルスが存在することを確認することができた(表3)。 前記結果を総合すると、植物プロトプラストの再生過程において、標的遺伝子の種類にかかわらずRGEN‐RNPが適用され、ゲノムが編集されたプロトプラストが安定して維持されて蓄積されるということを意味する。すなわち、本発明者らは、RGEN‐RNPをプロトプラストに処理する場合、細胞増殖および成長率が促進されて高効率で植物体を再生させることができることを確認した。 以上の説明から、本発明が属する技術分野の当業者は、本発明がその技術的思想や必須特徴を変更することなく他の具体的な形態で実施可能であることが理解できるはずである。これと関連して、以上で記述した実施例はすべての面で例示的なものであり、限定的なものではないものとして理解しなければならない。本発明の範囲は、前記詳細な説明よりは、後述する特許請求範囲の意味及び範囲、そしてその等価概念から導出されるいずれの変更または変形された形態が、本発明の範囲に含まれると解釈されなければならない。 [項目1] (i)分離された植物プロトプラストにCasタンパク質およびガイドRNAを導入して前記植物プロトプラストのゲノムを編集するステップと、 (ii)前記植物プロトプラストを再生させてゲノム編集植物体を製造するステップと、 を含む、植物プロトプラストから製造されるゲノム編集植物体の製造効率を増加させる方法。 [項目2] 前記ガイドRNAは、標的遺伝子をコードするDNAに特異的なものであることを特徴とする項目1に記載の方法。 [項目3] 前記標的遺伝子は、BIN2(brassinosteroid intensive 2)遺伝子またはGSL‐ALK(Glucosinolate‐oxoglutarate‐dependent dioxygenase homolog)遺伝子であることを特徴とする項目2に記載の方法。 [項目4] 前記ゲノム編集は、ノックアウト(knock−out)またはノックイン(knock−in)により行われることを特徴とする項目1に記載の方法。 [項目5] 前記ガイドRNAは、crRNAおよびtracrRNAを含むデュアルRNA(dual RNA)または単一鎖ガイドRNA(sgRNA)の形態であることを特徴とする項目1に記載の方法。 [項目6] 前記単一鎖ガイドRNAは、crRNAおよびtracrRNAの一部分を含むことを特徴とする項目5に記載の方法。 [項目7] 前記ガイドRNAは、裸のRNA(naked RNA)の形態であることを特徴とする項目1に記載の方法。 [項目8] 前記Casタンパク質は、Cas9タンパク質またはこれの変異体であることを特徴とする項目1に記載の方法。 [項目9] 前記Casタンパク質は、NGGトリヌクレオチドを認識することを特徴とする項目1に記載の方法。 [項目10] 前記Casタンパク質は、タンパク質伝達ドメイン(protein transduction domain)に連結されていることを特徴とする項目1に記載の方法。 [項目11] 前記Cas9タンパク質の変異体は、触媒アスパラギン酸(aspartate)残基が他のアミノ酸で置き換えられたCas9タンパク質の突然変異形態であることを特徴とする項目8に記載の方法。 [項目12] 前記アミノ酸は、アラニン(alanine)であることを特徴とする項目11に記載の方法。 [項目13] 前記Casタンパク質は、ストレプトコッカス(Streptococcus)属由来のものであることを特徴とする項目1に記載の方法。 [項目14] 前記ストレプトコッカス(Streptococcus)属は、ストレプトコッカス・ピオゲネス(Streptococcus pyogenes)であることを特徴とする項目13に記載の方法。 [項目15] 前記植物プロトプラストは、レタス(Lactuca sativa)またはキャベツ(Brassica oleracea)由来のものであることを特徴とする項目1に記載の方法。 [項目16] 前記導入は、同時形質移入(co‐transfection)または段階的形質移入(serial‐transfection)の形態で行われることを特徴とする項目1に記載の方法。 [項目17] 前記段階的形質移入は、Casタンパク質またはCasタンパク質をコードする核酸を形質移入した後に、裸のガイドRNA(naked guide RNA)を形質移入することで行われることを特徴とする項目16に記載の方法。 [項目18] 前記導入は、マイクロインジェクション法、電気穿孔法、DEAE−デキストラン処理法、リポフェクション、ナノ粒子−媒介形質移入、タンパク質伝達ドメイン−媒介形質導入およびPEG−媒介形質移入からなる群から選択される方法によって行われることを特徴とする項目1に記載の方法。 [項目19] 前記再生させるステップは、ゲノム編集された植物プロトプラストを培養してカルス(callus)を形成するステップと、前記カルスを追加的に培養することで、再生された植物体を製造するステップと、を含むことを特徴とする項目1に記載の方法。 [項目20] 項目1〜19のいずれかに記載の方法によって製造されたゲノム編集植物プロトプラストから再生された植物。 [項目21] 標的遺伝子をコードするDNAに特異的なガイドRNAおよびCasタンパク質を含む、植物プロトプラストから製造されるゲノム編集植物体の製造効率を増加させるための組成物。 [項目22] 前記標的遺伝子は、BIN2(brassinosteroid intensive 2)遺伝子またはGSL‐ALK(Glucosinolate‐oxoglutarate‐dependent dioxygenase homolog)遺伝子であることを特徴とする項目21に記載の組成物。
| 특허 상태 | 등록 |
| 출원인 | 기초과학연구원, 서울대학교산학협력단, 재단법인차세대융합기술연구원 |
| 발명자 | ジンス キム, ジンス キム, ジョンウン キム, ジョンウン キム, ソンファ チェ, ソンファ チェ, ジェウク ウ, ジェウク ウ, スンイル クォン, スンイル クォン, ヒェラン キム, ヒェラン キム |
| 출원번호 | 2018532043 |
| 출원일 | 2016.10.06 |
| 등록번호 | 6885954B |
| 등록일 | 2021.06.16 |
| 중요 키워드 | lettuceprotoplastguide rnagenerna |
| 출원번호 | 출원일 |
| 2016336565 | 2016.10.06 |
| 종류코드 | |
| B2 | |
| 외부 링크 | |
| 출원번호 | 출원일 |
| 2016336566 | 2016.10.06 |
| 종류코드 | |
| B2 | |
| 외부 링크 | |
| 출원번호 | 출원일 |
| 112018007070 | 2016.10.06 |
| 종류코드 | |
| A2 | |
| 외부 링크 | |
| 출원번호 | 출원일 |
| 112018007061 | 2016.10.06 |
| 종류코드 | |
| A2 | |
| 외부 링크 | |
| 출원번호 | 출원일 |
| 3001232 | 2016.10.06 |
| 종류코드 | |
| A1 | |
| 외부 링크 | |
| 출원번호 | 출원일 |
| 3080849 | 2016.10.06 |
| 종류코드 | |
| A1 | |
| 외부 링크 | |
| 출원번호 | 출원일 |
| 201680065239 | 2016.10.06 |
| 종류코드 | |
| B | |
| 외부 링크 | |
| 출원번호 | 출원일 |
| 202010556357 | 2016.10.06 |
| 종류코드 | |
| A | |
| 외부 링크 | |
| 출원번호 | 출원일 |
| 16853922 | 2016.10.06 |
| 종류코드 | |
| A4 | |
| 외부 링크 | |
| 출원번호 | 출원일 |
| 2018004264 | 2016.10.06 |
| 종류코드 | |
| B | |
| 외부 링크 | |
| 출원번호 | 출원일 |
| 2016011216 | 2016.10.06 |
| 종류코드 | |
| A1 | |
| 외부 링크 | |
| 출원번호 | 출원일 |
| 2016011217 | 2016.10.06 |
| 종류코드 | |
| A1 | |
| 외부 링크 | |