
보유 특허 상세 정보를 불러오는 중입니다...


연관 기술이전 로딩 중...
연관 연구자 로딩 중...




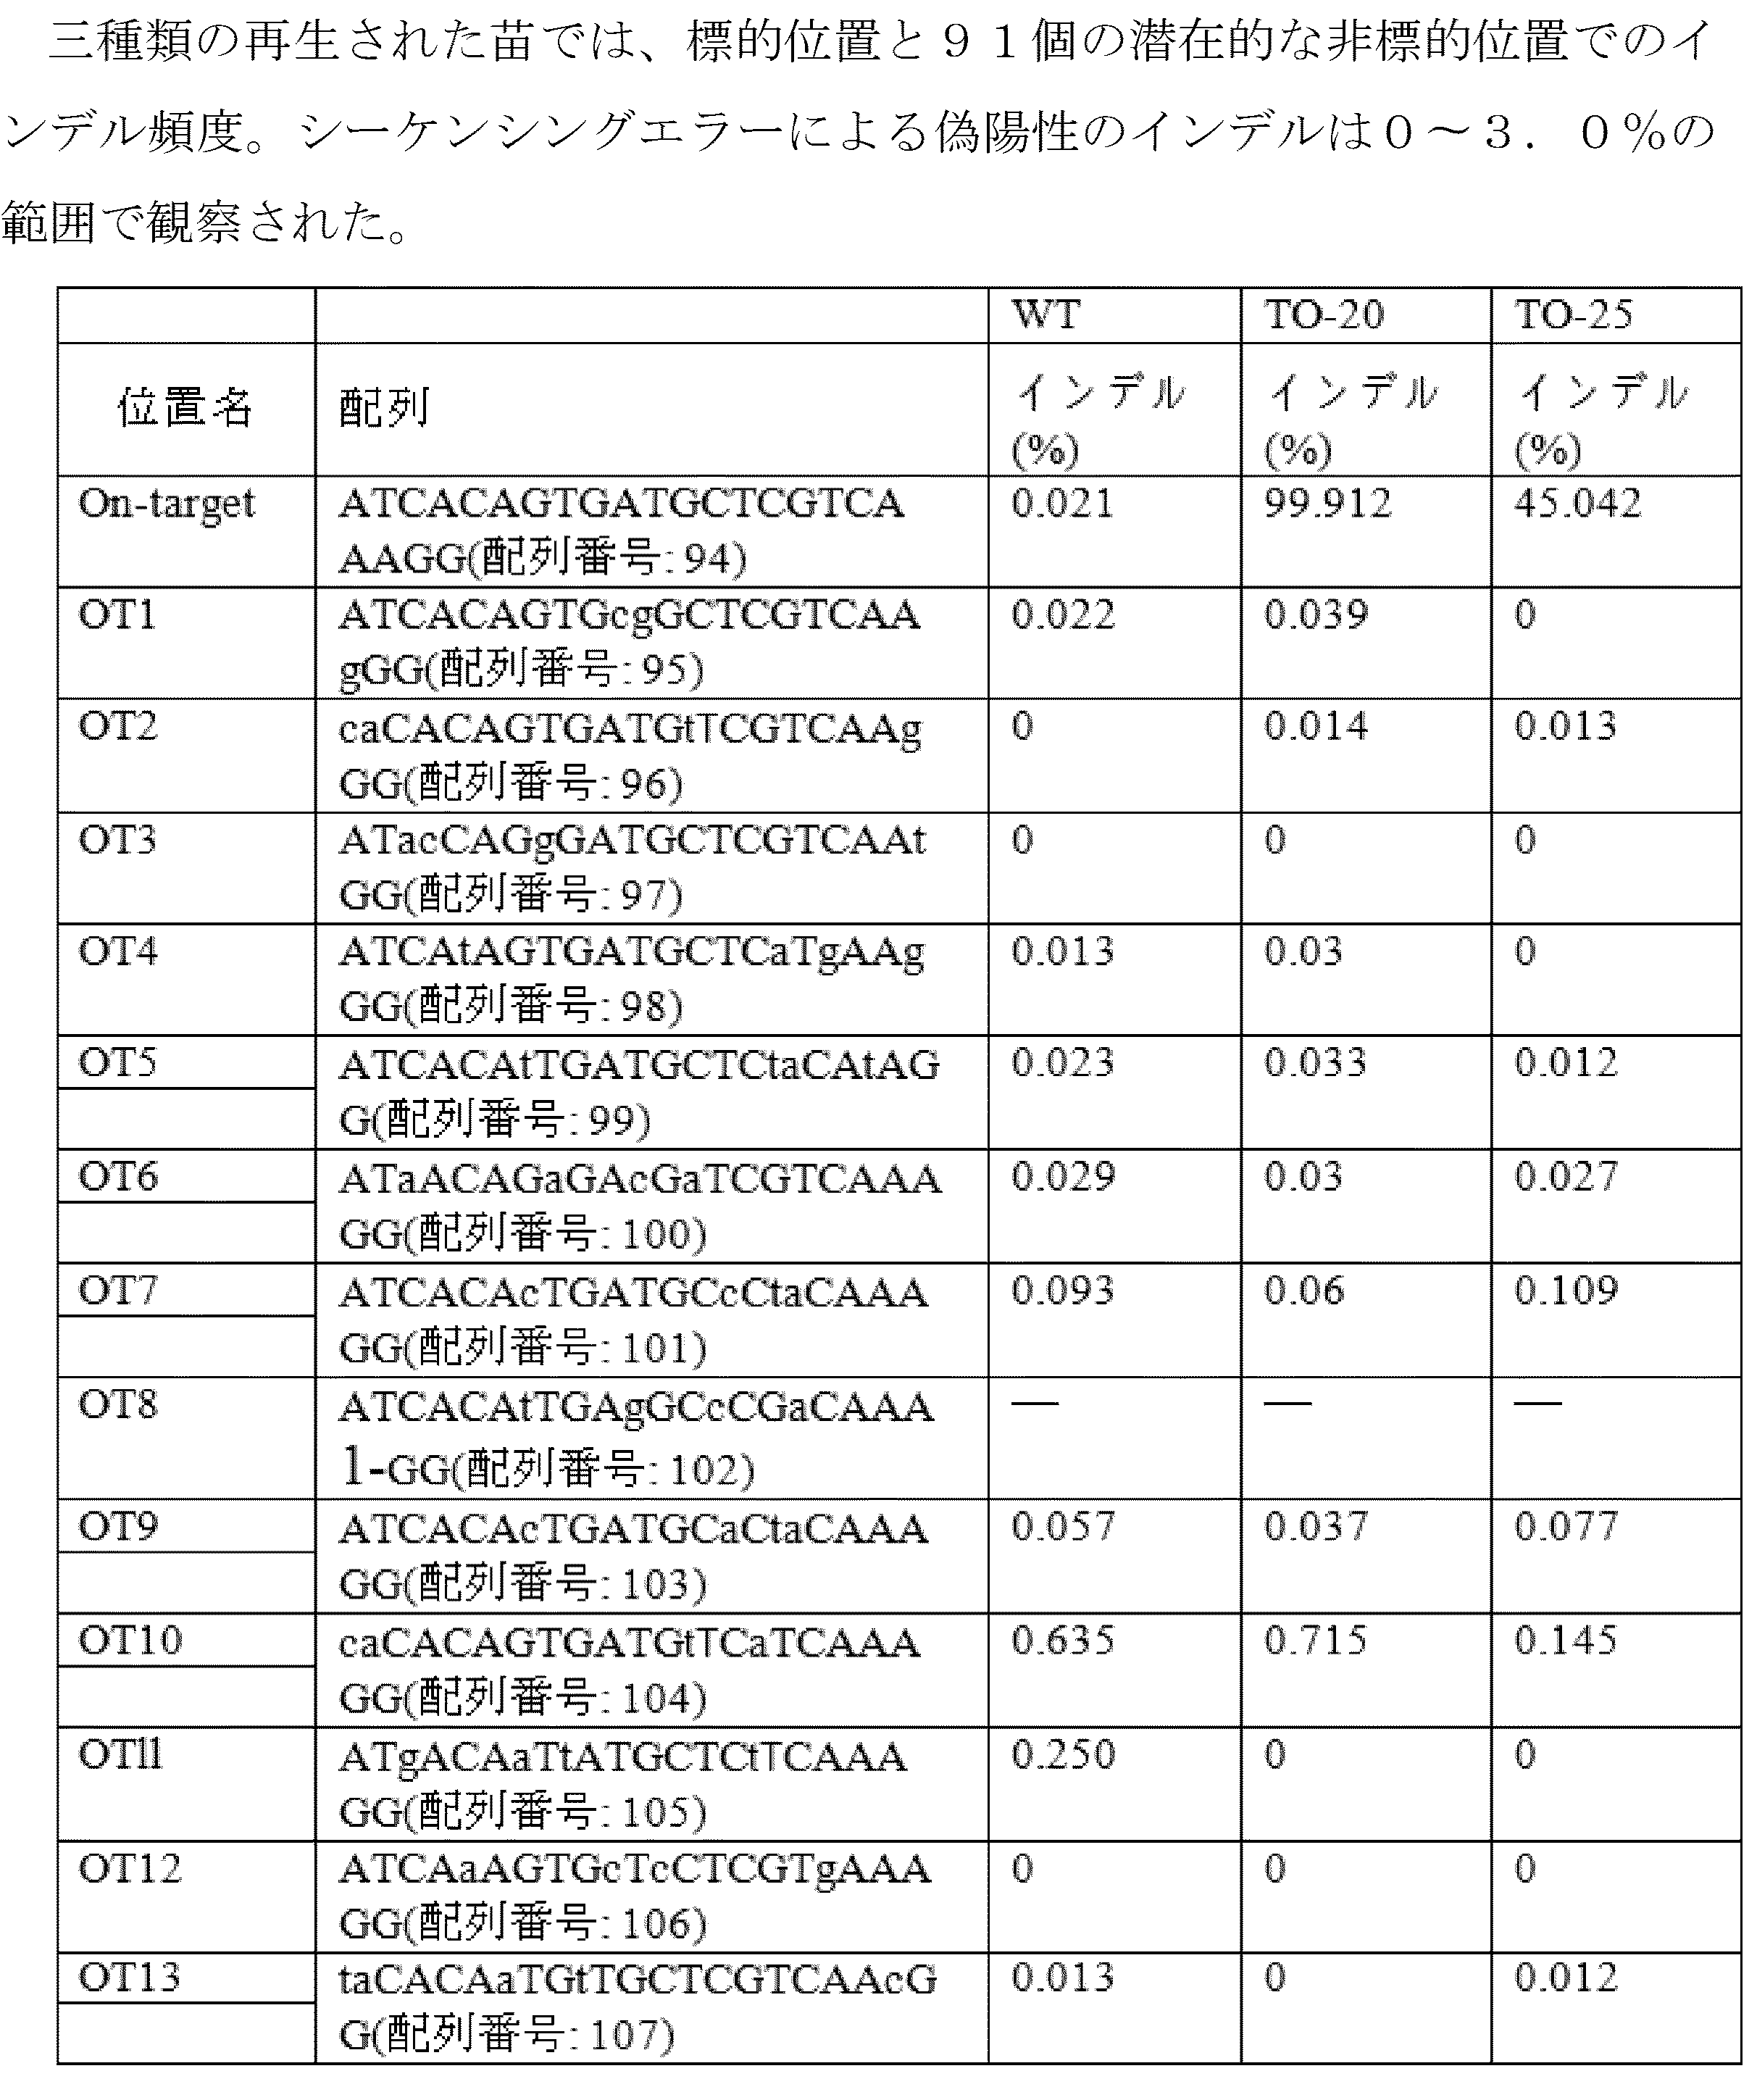
プロトプラストからの全植物体の製造方法
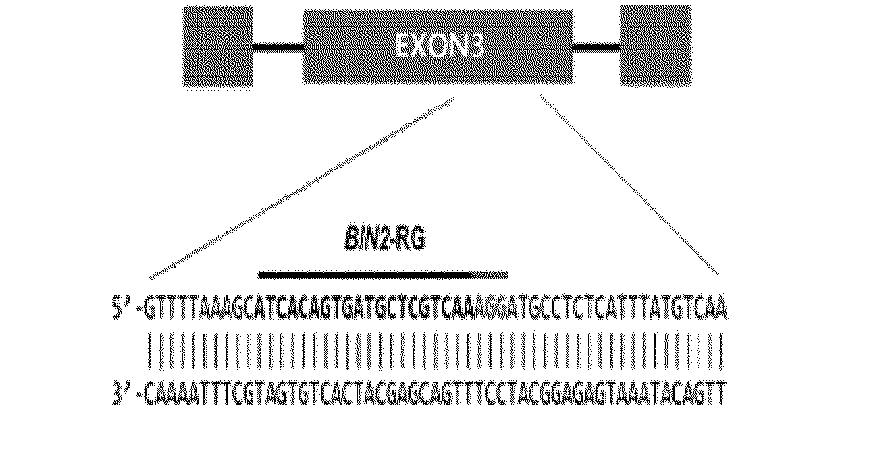
[특허 요약] 本発明は、植物プロトプラスト(protoplast)から1つ以上の植物の内在的遺伝子をノックアウトまたはノックインさせる段階を含む、植物プロトプラストから植物体を製造する方法、及び前記方法で製造された遺伝体が編集された植物プロトプラストから再生された植物体にに関するものである。 ZFN(zinc finger nuclease)、TALLEN(transcription activator−like effector DNA binding protein)とRGENs(RNA−guided endonucleases)などの人工ヌクレアーゼ(programmable nucleases)は細菌、藻類などのCRISPRCas(type II clustered、regularly−interspaced palindromicrepeat−CRISPR−associated)獲得免疫システムから目的に合わせて作られた、様々な植物種から由来した細胞および有機体の誘電体校正に使用されており、生物医薬研究、医薬品、バイオテクノロジーの分野で新規な活用方法として認識されている(Kim、H. etc.、Nat Rev Genet、2014、15:321−334)。 上述した人工ヌクレアーゼの中でも、CRISPR RGENsは最近開発されたものであり、プログラミングの容易さのためにZFNs、TALENsを急速に置き換えられている。ストレプトコッカスピヨジェンス(Streptococcus pyogenes)から由来したCas9タンパク質とガイド−RNAs(gRNAs)で構成されたRGENsは、RNAの構成要素だけ交換するように設計されて、新しいTALENsとZFNsの製造に必要な労働集約的で、多くの時間かかるタンパク質工学を必要しなくなった。アグロバクテリウム(Agrobacterium)またはニュークラアゼをコードするプラスミドの形質導入を介して植物細胞に伝達される人工ヌクレアーゼは、序列依存的な方法で染色体標的の位置を切断して、位置−特異的DNAの二重−らせん切断(DNA double−strand breaks; DSBs)を生成する。これらの内在システムを通じたDSBsの修理は標的化遺伝体校正に使用することができる。 遺伝体編集植物がヨーロッパとその他の国でGMO(genetically−modified organism)に規定されて規制されるかどうかは、現在までに不明確な状態である(Jones、H.D.、Nature Plants、2015、1:14011)。人工ヌクレアーゼ(programmable nuclease)は、遺伝体の標的位置から自然に発生する変異と区別することができない小さな規模の挿入と結実(insertions and deletions、indel)、または置換を誘導する。このような遺伝体校正植物はいくつかの国でGMOと規定されることがあり、植物バイオテクノロジーと農業分野での人工ヌクレアーゼの使用を制限する。例えば、アグロバクテリウム(Agrobacterium)を使用している場合は、これにより、製造された遺伝体校正植物は、遺伝体上に人工ヌクレアーゼをコードする遺伝子を含む外来DNA配列を持つようになる。これらのアグロバクテリウム由来DNA配列を育種を介して除去することはブドウ、ジャガイモとバナナのような無性生殖をする植物では不可能である。 代わりに、人工ヌクレアーゼをコーディングする非 − 挿入性プラスミドは、プロトプラストのような植物細胞に形質導入させることができる。しかし、本発明者らは、ヒト細胞で見られたように、形質導入されたプラスミドが細胞内で内因性ヌクレアーゼによって分解され、そこから生成された小さなDNA断片がCas9の標的(on−target)および非標的(off−target)の位置に挿入されることができるという事実に注目した(Kim、S、etc.、Genome research、2014、24:1012−1019)。 Cas9タンパク質とgRNAをコーディングするプラスミドを植物細胞に導入する方法に比べて、予め組み立てられたCas9タンパク質−gRNA RNP(ribonucleoprotein)を利用する場合、宿主細胞の遺伝体に組換えDNAを挿入する可能性を減らすことができる。さらに、ヒト細胞で確認されたように、RGEN(RNA−guided engineered nuclease)RNPは形質導入後すぐに染色体標的の位置を切断し、細胞内で内因的タンパク質分解酵素によって急速に分解されるので、再生された植物体でモザイク現象(mosaicism)および非標的効果(off−target effect)の可能性を減少させることができる。予め組み立てられたRGEN RNPは、事前コドン最適化プロセスと各植物種からCas9とgRNAを発現させるためのプロモーターがなくても広範囲の植物種に使用することができる。さらに、RGEN RNPは高度の活性を有するgRNAを試験管内で予めにスクリーニングすることができ、RFLP(restriction fragment length polymorphism)分析を介して変異クローンの遺伝形質を確認することができる。私たちが知っている限りでは、RGEN RNPsはどのような植物種でも使用されたことがない。 本発明の一つの目的は、植物プロトプラストから1つ以上の植物の内在的遺伝子をノックアウトまたはノックインさせる段階を含む、植物プロトプラストから植物体を製造する方法を提供すことである。 本発明の他の一つの目的は、植物プロトプラストから植物体を製造する上記の方法で製造された、遺伝体が編集された植物プロトプラストから再生された植物体を提供することである。 本発明の他の一つの目的は、BIN2(brassinosteroid Insensitive 2)遺伝子、BKI1遺伝子またはこれらのホモログをコードするDNAに特異的なガイドRNAまたは上記ガイドRNAをコードするDNA;とCasタンパク質をコードする核酸またはCasタンパク質を含む、植物細胞でBIN2遺伝子をコードするDNAを切断するための組成物を提供することである。 本発明の他の一つの目的は、BIN2(brassinosteroid Insensitive 2)遺伝子、BKI1遺伝子またはこれらのホモログをコードするDNAに特異的なガイドRNAまたは上記ガイドRNAをコードするDNA;とCasタンパク質をコードする核酸またはCasタンパク質を含む、植物プロトプラストから植物体を製造するための組成物を提供することである。 本発明の他の一つの目的は、植物プロトプラストから植物体を製造する組成物を含んでいる、植物プロトプラストから植物体を製造するキットを提供することである。 本発明者らは精製されたCas9タンパク質とガイドRNAsを、様々な植物プロトプラストに形質導入し、上記プロトプラストから再生された植物体で標的化された変異の発生頻度は、最大46%であることを確認した。また、プロトプラストにCas9リボヌクレオシドタンパク質を伝達することは宿主ゲノムに外来DNAが挿入される可能性を避けることができた。前記再生された植物体は、自然に生じた変異とは区別されない、生殖細胞系列に伝達可能な小さな導入または削除を標的化された場所から持っていた。これは、本発明の方法は、アグロバクテリウムまたはプラスミドを使用する方法に関する調節要件を必要としないことを示唆しているものである。 本発明では、RGEN RNPsは、様々な植物種に由来した植物プロトプラストに伝達されることができ、また、上記プロトプラストから再生された植物体で標的化されたゲノム変異を誘導することができる。 様々な植物のプロトプラストでRGEN RNP−媒介遺伝子ノックアウトを確認したものである。(a)T7E1アッセイおよび標的化ディープシーケンシング(targeted deep sequencing)で測定された変異の頻度、(b)植物細胞でRGEN RNPによって誘導された変異DNA配列。PAM(protospacer−adjacent motif)配列は、赤で表示し、挿入されたヌクレオチドは、青色で表示した。WT、野生型。(c)シロイヌナズナプロトプラストで誘電体校正の時間経過に伴う分析。(上部)T7E1分析。(下段)野生型(WT)と変異配列のDNA配列。 大規模な集団でRGEN RNP−媒介遺伝子ノックアウトを確認したものである。(a)BIN2遺伝子の標的配列。PAM配列は赤で表示した。(b)大規模な集団でT7E1分析と標的化ディープシーケンシングを介して測定した変異の頻度。(c)植物細胞でCas9タンパク質 − ガイドRNA RNPに誘導された変異DNA配列。PAM配列は赤で表示し、挿入されたヌクレオチドは、青色で表示した。WT、野生型。 RNA RNPで処理した単一のプロトプラスト由来のマイクロカリ(microcalli)の遺伝型を分析した結果である。(a)マイクロカリの遺伝子型。(上部)RGEN RFLP分析、(下段)マイクロカリで変異DNA配列。(b)T0世代でBIN2遺伝子の遺伝子型変異をまとめた表。 レタスで、RNA RNPを利用した標的遺伝子の削除を示す。(a)BIN2遺伝子の標的配列。PAM配列は赤で表示した。(b)マイクロカリの遺伝子型。(上部)RGEN RFLP分析、(下段)マイクロカリで変異DNA配列。(c)RNA RNP−形質導入されたプロトプラストから再生された植物体。 非標的(off−target)効果を分析したものである。PHYBとBRI1遺伝子−特異的sgRNAsのターゲットと潜在比較的位置で変異の頻度を標的化ディープシーケンシングで測定した。インデル頻度(indel rate)を計算するために位置当たり弱〜80,000組の末端の断片(reads)を獲得した。 LsBIN2の部分ヌクレオチドおよびアミノ酸配列に対するものである。下線とボックスに表示された文字は、それぞれプライマーとsgRNAに対応する配列を示す。 RNA RNP−媒介形質導入されたレタスのプロトプラストから植物体の再生過程を示すものである。RNA RNP−媒介形質導入されたレタスのプロトプラストからプロトプラスト分裂、カルス形成およびシュート(shoot)の再生過程を示す。(a)プロトプラスト培養5日後、細胞分裂(スケールバー= 100μm)。(b)プロトプラストの多細胞コロニー(スケールバー= 100μm)。(c)プロトプラスト培養4週間後アガロースにちりばめられたコロニー。(d)プロトプラスト−由来コロニーからカルス形成。(e、f)プロトプラスト−由来カルスからの器官形成、再生された芽(スケールバー= 5μm)。 変異カルスの標的化ディープシーケンシング結果に関するものである。変異カルスの遺伝型は、Illumina Miseqで確認した。各アレルの配列及びシーケンスの断片の数を分析した。(A1)、アレル1.(A2)、アレル2。 RNA RNP−媒介形質導入されたレタスのプロトプラストから植物体の再生を示す。(a−c)プロトプラスト−由来カルスからの器官および芽の形成を示す。;野生型(WT)(#28)は、両アレル(bi−allelic)/異形接合(heterozygote)(#24)は、両アレル/同型接合体(homozygote)(#30)。(d)インビトロ芽分裂と開発。(e)PGR−フリーMS培地でシュートの伸長と成長。(f)身長されたシュートから根の誘導。(g)苗(plantlets)の適応。(h、i)再生された植物体。 BIN2変異アレル(alleles)の生殖細胞伝達に関するものである。(a)再生された植物体の抽臺と開花。(b)T0−12と名付けた同型接合体両アレル変異から来した種子のRGEN−RFLP分析のための遺伝型。(c)野生型、T0−1変異、およびT0−12ラインから由来したT1の変異のDNA配列。赤い三角形は、挿入されたヌクレオチドを指す。 本発明の一つの様態として、植物プロトプラスト(protoplast)から1つ以上の植物の内在的遺伝子をノックアウトまたはノックインさせる段階を含む、植物プロトプラストから植物体を製造する方法を提供する。 一つの実施例において、上記植物の内在的遺伝子は、遺伝子のノックアウトまたはノックインによりストレス抵抗性を増加させる遺伝子であり得る。 もう一つの実施例において、上記植物の内在的遺伝子は、植物のブラシノステロイド(brassinosteroid)シグナル伝達に関与する遺伝子であり得る。 もう一つの実施例において、(i)上記ノックアウトの段階において、内在的遺伝子はBIN2遺伝子、BKI1遺伝子、及びこれらのホモログ遺伝子からなる群から選択される1つ以上のものであり、(iI)上記ノックインの段階において、内在的遺伝子は、BRI1遺伝子、BSU遺伝子、BZR1遺伝子、DWF4遺伝子、CYP85A1、およびこれらのホモログ遺伝子からなる群から選択される1つ以上であり得る。 もう一つの実施例において、上記の遺伝子のノックアウトはBIN2遺伝子、BKI1遺伝子、及びこれらのホモログ遺伝子からなる群から選択される1つ以上の遺伝子のアレルのいずれか一つまたは二つをノックアウトすることができる。 もう一つの実施例において、上記の遺伝子のノックアウトは、遺伝子ノックアウト(gene knock−out)を介して実行されるものであり、上記の遺伝子のノックインは、遺伝子ノックイン(gene knock−in)を介して実行されることができる。 もう一つの実施例において、上記の遺伝子ノックアウトはBIN2遺伝子、BKI1遺伝子、及びこれらのホモログ遺伝子からなる群から選択される1つ以上の遺伝子に特異的な人工ヌクレアーゼ(engineered nuclease)を利用して実行することができる。 もう一つの実施例において、上記の人工ヌクレアーゼはジンクフィンガーヌクレアーゼ(ZFN)、転写アクチベーター様エフェクターヌクレアーゼ(TALEN)、およびRNAガイド人工ヌクレアーゼ(RGEN)からなる群から選択することができる。 もう一つの実施例において、上記のRGENはBIN2遺伝子、BKI1遺伝子、及びこれらのホモログ遺伝子からなる群から選択される1つ以上の遺伝子の特定配列に特異的に結合するガイドRNAまたは上記ガイドRNAをコードするDNA、並びにCasタンパク質をコードする核酸またはCasタンパク質を含んでいるものであり得る。 もう一つの実施例において、上記の遺伝子のノックアウトはBIN2遺伝子、BKI1遺伝子、及びこれらのホモログ遺伝子からなる群から選択される1つ以上の遺伝子の特定配列に特異的に結合するガイドRNAまたは上記ガイドRNAをコードするDNA;並びにCasタンパク質をコードする核酸またはCasタンパク質を植物プロトプラストに導入して実行することができる。 もう一つの実施例において、上記ガイドRNAはcrRNAとtracrRNAを含む二重RNA(dual RNA)または単一鎖ガイドRNA(sgRNA)の形態であり得る。 もう一つの実施例において、上記単一鎖ガイドRNAはcrRNAとtracrRNAの部分を含むことができる。 もう一つの実施例において、上記単一鎖ガイドRNAは、単離されたRNAの形態であり得る。 もう一つの実施例において、上記ガイドRNAをコードするDNAは、ベクターにコードされており、上記ベクターは、ウイルスベクター、プラスミドベクター、またはアグロバクテリウムベクターであることができる。 もう一つの実施例において、上記のCasタンパク質はCas9タンパク質またはそれらの変異体であることができる。 もう一つの実施例において、上記のCasタンパク質は、NGGトリヌクレオチド(trinucleotide)を認識することができる。 もう一つの実施例において、上記のCasタンパク質は、タンパク質伝達ドメイン(protein transduction domain)に接続されていることができる。 もう一つの実施例において、上記Cas9タンパク質の変異体は、触媒アスパラギン酸(aspartate)残基が他のアミノ酸に置換されたCas9の変異形であることができる。 もう一つの実施例において、上記のアミノ酸は、アラニン(alanine)であることができる。 もう一つの実施例において、上記Casタンパク質をコードする核酸またはCasタンパク質は、ストレプトコッカス属(genus Streptococcus)由来であることができる。 もう一つの実施例において、上記ストレプトコッカス属はストレプトコッカスピヨジェンス(Streptococcus pyogenes)であることができる。 もう一つの実施例において、上記植物プロトプラストはレタス(Lactuca sativa)由来であることができる。 もう一つの実施例において、上記の導入はCasタンパク質をコードする核酸またはCasタンパク質、及び前記ガイドRNAまたはガイドRNAをコードするDNAを植物プロトプラストに同時形質導入(co−transfecting)または連続形質導入(serial−transfecting)することができる。 もう一つの実施例において、上記連続形質導入はCasタンパク質またはCasタンパク質をコードする核酸を、まず形質導入し、ネイキッドガイドRNA(naked guide RNA)を二番目に形質導入して行うことができる。 もう一つの実施例において、上記の導入は、微細注入法、電気穿孔法、DEAE−デキストラン処理、リポフェクション、ナノパーティクル媒介形質導入、タンパク質伝達ドメイン媒介形質導入、ウイルス−媒介遺伝子伝達、およびPEG−媒介形質導入で構成された群から選択された方法で行うことができる。 もう一つの実施例において、上記方法は、遺伝子がノックアウトされた植物プロトプラストを再生させる段階をさらに含むことができる。 もう一つの実施例において、前記再生させる段階は、BIN2遺伝子、BKI1遺伝子、及びこれらのホモログ遺伝子からなる群から選択される1つ以上の遺伝子がノックアウトされた植物プロトプラストを、アガロースを含む培地で培養させてカルス(callus)を形成させる段階、及び前記カルスを再生培地で培養する段階を含むことができる。 本発明の他の一つの様態として、上記の方法によって製造された誘電体が編集された植物プロトプラストから再生された植物体を提供する。 本発明のもう一つの様態として、BIN2(brassinosteroid Insensitive 2)遺伝子、BKI1遺伝子またはこれらのホモログをコードするDNAに特異的なガイドRNAまたは上記ガイドRNAをコードするDNA;並びにCasタンパク質をコードする核酸またはCasタンパク質を含む、植物細胞でBIN2遺伝子をコードするDNAを切断するための組成物を提供する。 別の実施例において、前記組成物は、植物細胞で標的変異(targeted Mutagenesis)を誘導することができる。 本発明のもう一つの様態として、BIN2(brassinosteroid Insensitive 2)遺伝子、BKI1遺伝子またはこれらのホモログをコードするDNAに特異的なガイドRNAまたは上記ガイドRNAをコードするDNA;並びにCasタンパク質をコードする核酸またはCasタンパク質を含む、植物プロトプラストから植物体を製造するための組成物を提供する。 本発明のもう一つの様態として、前記組成物を含む、植物プロトプラストから植物体を製造するためのキットを提供する。 [発明を実施するための形態] 以下、本発明を実施例を通じてより詳細に説明する。しかし、これらの実施例は、本発明を例示的に説明するためのもので、本発明の範囲がこれらの実施例に限定されるものではない。 方法 Cas9タンパク質とガイドRNAs。 核位置信号が接続されてCas9タンパク質はToolGen、Inc.(South Korea)から購入した。Phusionポリメラーゼ(表1−4)を使用したオリゴ−延長(oligo−extension)を介してガイドRNA転写の鋳型を製造した。T7 RNAポリメラーゼ(New England Biolabs)を使用したラン−オフ(run−off)反応でガイドRNAsを試験管内で転写した。反応混合物は、1X DNase I反応バッファーに含まれているDNase I(New England Biolabs)で処理した。転写されたsgRNAsの品質を評価するためにSYBR gold染色(Invitrogen)された8%変性尿素−ポリアクリルアミドゲル(urea−polyacryl amide gel)でsgRNAsを確認した。転写されたsgRNAsをMGTM PCR Product Purification SV(Macrogen)で精製し、分光光度計でsgRNAsの量を測定した。 プロトプラスト培養。既存の公知の方法に基づいてシロイヌナズナ、イネ、およびレタスからプロトプラストを分離した。まず、シロイヌナズナ(Arabidopsis thaliana)生態型Columbia−0、稲(Oryza sativa L.)cv。ドンジン、およびレタス(Lactuca sativa L.)cv。チョンチマの種子を70%エタノール、0.4%次亜塩素酸(hypochlorite)溶液で15分間滅菌した後、蒸留水で3回洗浄し、2%スクロースを含有する1/2X MS固形培地で培養した。培養は、成長室で16時間明条件(150μmol/m2s)、8時間暗条件で25℃で行った。プロトプラストを分離するために、14日目になるシロイヌナズナの苗(plantlets)、14日目になる稲の苗由来幹と葉、7日目になるレタス苗の子葉を暗条件で25℃で12時間酵素溶液(1.0%セルラーゼR10、0.5%マセロザイム(macerozyme)R10、0.45Mマンニトール、20mM MES[pH 5.7]、CPW溶液)と一緒に40rpmで攪拌しながらインキュベーションして分解し、同量のW5溶液で希釈した。上記混合物を濾過し、丸底チューブで100gで5分間遠心分離してプロトプラストを回収した。再懸濁されたプロトプラストをCPW 21S溶液(21%[w/v]スクロース含有CPW液、pH5.8)に浮かべ精製し、80gで7分間遠心分離した。精製されたプロトプラストをW5溶液で洗浄した後、70gで5分間遠心分離してペレットを形成した。最後に、プロトプラストをW5溶液に再懸濁して、ヘマサイトメーター(hemacytometer)を利用して顕微鏡で数を数えた。プロトプラストを1x106プロトプラスト/1ml MMG溶液(0.4Mマンニトールおよび15mM MgCl2、4mM MES[pH5.7])の密度に希釈した。 プロトプラスト形質導入。従来の方法に基づいてPEG−媒介RNP形質導入を行った。RNP複合体を利用したDSB(double strand break)を誘導するために、1x10⁵個のプロトプラスト細胞をインビトロ転写されたsgRNA(20−120μg)と事前に混合されたCas9タンパク質(10−60μg)で形質導入した。形質導入を行う前に、保存溶液(20mM HEPES pH7.5、150mM KCl、1mM DTTおよび10%グリセロール)に含まれているCas9を1X NEBバッファー3に含まれているsgRNAと混合し、室温で10分間インキュベーションした。上記1x10⁵個(またはレタスの場合は、5x10⁵個)のプロトプラスト混合物を200μlMMG溶液に再懸濁させ、5−20μlRNP複合体と210μlの新た製造したPEG溶液(40%[w/v]PEG4000;Sigma No.95904、0.2Mマンニトールと0.1M CaCl2)を慎重に混合した後、暗条件の25℃で10分間インキュベーションした。次に、950μlのW5溶液(2mM MES[pH5.7]、154mM NaCl、125mMCaCl2および5mM KCl)をゆっくりと添加して、慎重に混合した。100gで3分間遠心分離してプロトプラストペレットを得ており、これをW1溶液(0.5Mマンニトール、20mM KCl、および4mM MES、pH5.7)1mlに再懸濁させた。以後、プロトプラストをマルチ−ウェルに移し、暗条件の25℃で24−48時間インキュベーションした。上記細胞は、形質導入の一日後に分析した。 プロトプラスト再生。RNPで形質浸透させたプロトプラストを375mg/L CaCl2・2H2O、18.35mg/L NaFe−EDTA、270mg/L ナトリウムソクシネイト(sodium succinate)、103g/L スクロース、0.2mg/L 2,4−D、0.3mg/L 6−BAP(benzylaminopurine)、および0.1g/LのMESを含有する1/2X B5培地に再懸濁させた。その次のプロトプラストを1/2X B5培地と2.4%アガロースの1:1溶液と一緒に混合して、2.5X10⁵プロトプラスト/mlの密度で培養した。アガロースに囲まれたプロトプラストを6ウェルプレートに移し、2mlの1/2X B5培地で25℃の暗条件で培養した。7日後、上記培地を新しい培地に交換し、25℃の明条件(16時間明[30μmol/m2s]と8時間暗条件)で培養した。培養3週間後、マイクロカリを直径数mmまで育て、30g/L スクロース、0.6% プラントアガ、0.1mg/L α−NAA(naphthalaneacetic acid)、0.5mg/L BAPを含有するMS再生培地で移し培養した。再生培地で約4週間経過後、多数のレタス芽(shoot)が誘導されたことを確認した。 レタスの根誘導と土壌からの成長。植物体を再生するために、分裂と伸長された芽を新鮮な再生培地に移した後、25℃の明条件(16時間人[30μmol/m2s]と8時間暗条件)で培養した。根誘導のために、約3−5cmの長さの苗(plantlets)を摘出してマゼンタ(Magenta)容器に入れられた固体ホルモン−フリー1/2X培地に移した。芽から由来した苗を土壌に移植し、25℃の成長チャンバー(100−150μmolm−2s−1の白色蛍光灯の下で6時間の光州期条件)に維持して、新しい環境に順応させた。 T7E1分析。DNeasy Plant Miniキット(Qiagen)を用いてプロトプラストまたはカルスから誘電体DNAを分離した。標的DNA領域を増幅させてT7E1分析を行った。具体的には、PCR産物を95℃で変性させ、サーマルサイクラー(thermal cycler)を用いて常温まで温度をゆっくりと下げた。アニールされたPCR産物を37℃で20分間T7エンドヌクレアーゼI(ToolGen、Inc.)とインキュベーションし、アガロースゲル電気泳動を使用して分析した。 RGEN−RFLP分析。従来の方法に基づいてRGEN−RFLP分析を行った。1X NEB緩衝液3でPCR産物(300−400ng)とCas9タンパク質(1μg)とsgRNA(750ng)を反応体積10μlで、37℃で60分間インキュベーションした。その後、前記反応混合物にRNase A(4μg)を添加し、37℃で30分間インキュベーションしてsgRNAを除去した。その次の6X停止溶液(30%グリセロール、1.2%SDS、および250mM EDTA)を添加して反応を停止させた。2.5%アガロースゲルを用いてDNA産物を電気泳動した。 標的化ディープシーケンシング。遺伝体DNAから標的位置(on−target site)を増幅させた。インデックスとシーケンスアダプターを追加のPCRを介して付加した。Illumina Miseq(v2、300−cycle)を利用して、高スループットシーケンシング(high−throughput sequencing)を行った。 結果 前に組み立てられたRNPを形成するために、三つの植物種から4つの遺伝子を標的するgRNAの10倍モル過剰の精製されたCas9タンパク質とインビトロで混合した。ポリエチレングリコール(PEG)が存在する条件では、RGEN RNPsを、シロイヌナズナ(A. thaliana)、野生型タバコ(N. attenuate)と稲(O. sativa)に由来したプロトプラストとインキュベーションした。形質導入細胞の変異頻度を測定するためにT7E1分析と標的化ディープシーケンシングを使用した(図1a、b)。インデル(indels)は予想された位置、すなわち、PAM(NGG protospacer−adjacent motif)の3ヌクレオチド(nt)上流から8.4〜44%の範囲の頻度で検出された。 ヒト細胞から確認したように、同時に生じた二つのDSBsを編集することが挿入された配列の標的化結実を生じさせることができるかどうかを調査しようと、シロイヌナズナの他の遺伝子から201bpsで分離されたところを目標する二つのgRNAを同時形質導入した。サンガーシーケンシング(Sanger sequencing)の結果を使用して、プロトプラストで223bpのDNA配列が結実されることを確認した(図1c)。RGEN−媒介変化は、形質導入24時間後に観察された。これにより、RGENsは形質導入後すぐに標的位置を切断し、細胞分裂の全体サイクルの前に変異を誘導することが確認された。 次に、本発明者らはRGEN RNPsが標的位置(on−target)と高い相同性を有する位置での非標的(offtarget)の変異を誘導するかどうか分析した。シロイヌナズナの遺伝体でピトクロムB(PHYTOCHROME B; PHYB)とブラシノステロイド感受性1(BRASSINOSTEROID INSENSITIVE 1; BRI1)遺伝子特異的なsgRNAsの潜在的な非標的の位置を調査し、変異の頻度を測定するためにCas−OFFinderプログラムと標的化ディープシーケンシングを使用した(図5)。2〜5ヌクレオチドによる標的位置とは異なってインデルはどの位置でも発見されなかったが、これはヒトの細胞に対する本発明者の既存の研究内容と一致することを確認した。 本発明者らは、ブラシノステロイド(brassinosteroid; BR)シグナル伝達経路の負のレギュレータをコードするBIN2(BRASSINOSTEROID INSENSITIVE 2)遺伝子をノックアウトするために、RGEN標的位置(配列番号93)を設計した(図2a)。PEGが存在する条件でRGEN RNPを形質導入し、RGENによって誘導された標的遺伝子の変異の効率を測定するために、T7E1分析および標的化ディープシーケンシングを用いた。インデルは予想された位置、すなわち、PAM(NGG protospaceradjacent motif)の3nt上流で検出され、T7E1分析時8.3〜11%(平均9.0%)の範囲の変化率とNGS解析時3.2〜5.7%(平均4.3%)の範囲の変化率を示した(図2b、c)。 本発明者らは、上記RGEN−RNPを処理したレタスのプロトプラストからBIN2変異アレルを持つ植物体を製造した。その結果、上記プロトプラストのごく一部(<0.5%)だけがカルスを経て完全な植物体に培養されることを確認した。これらのなか、35個のプロトプラストのラインに対して追加的な分析を行った(図3)。具体的には、本発明者らは、レタス、マイクロカリの遺伝子型についてRGEN−RFLP分析と標的化ディープシーケンシングを行った。RGEN−RFLP分析は、ヘテロ接合両アレル(bi−allelic)変異クローン(非切断)と単一アレル変異クローン(50%カット)を区別することができたし、野生型クローン(100%切断)と同型接合両アレル(bi−allelic)変異クローン(非切断)を区別することができた。分析の結果、上記の35個の中2個のカルス(5.7%)の標的位置が、単一アレル変異であり、14個のカルス40%の標的位置が両アレル変異であることを確認した。これにより、再生されたカルスの変化頻度は42.9%(=30変異アレル/70アレル)であり、プロトプラストでの変異頻度よりも10倍高いことを確認した。上記の結果は、どのような選別過程なしに43%の頻度で遺伝体編集レタスを得たことで、大規模な集団でのRGEN−RNPを利用した変異頻度を考慮したとき、極めて高い頻度である。上記の結果を通じて、再生過程でRGENで誘導される変異が安定的に維持されて蓄積されうことがわかった。 BIN2遺伝子ノックアウトは、他の形態的な変化を示さなかったが、いくつかの稲からストレス耐性を示した。本発明者らは、BIN2遺伝子ノックアウトによるBRシグナル伝達の上方調節は、全体的な細胞分裂と成長率を促進し、これはカルスが再生される過程で受けるストレスに対して肯定的な反応を示すことができるような利点を提供することを提案する。 最後に、本発明者らはブラシノステロイド(brassinosteroid; BR)シグナル伝達経路の負のレギュレータをコードするシロイヌナズナBIN2遺伝子のレタス(Lactuca sativa)同形体をノックアウトするために、レタスのプロトプラストにRGEN RNPを形質導入し、RNP−形質導入された細胞から再生されたマイクロカリを得た(図6)。本発明者らは、レタス、マイクロカリの遺伝型を分析するためにRFLP分析で同じRGEN RNPを使用した(図2〜4、および図7)。T7E1分析とは異なり、RGEN−RFLP分析は、ヘテロ接合両アレル(bi−allelic)変異クローン(非切断)と単一アレル変異クローン(50%切断)を区別することができたし、野生型クローン(100%切断)と同形接合両アレル(bi−allelic)変異クローン(非切断)を区別することができた。また、RGEN−RFLP分析は、レタス、遺伝体に存在するヌクレアーゼ標的位置の近くで配列ポリモーフィズムによる制限がないことを確認した。分析の結果、上記の35個のうち2個のカルス(5.7%)の標的位置が、単一アレル変異であり、14個のカルス(40%)の標的位置が両アレル変異であることを確認した(図3、図4b)。上記の結果を通じ、RGEN−誘導変異は、再生後も安定的に維持されることがわかった。このとき、再生されたカルスの変に頻度は46%であった。16個の変異カルスから遺伝型を確認したい標的化ディープシーケンシングを行った結果、標的位置で欠失または挿入された塩基対の数は−9〜+1の範囲に存在しており、これはヒト細胞で観察された変異パターンと一致することを確認した。上記クローンにおいてモザイク現象(mosaicism)は観察されなかったし(図8)、RGEN RNPは形質導入後すぐに標的位置を切断し、細胞分裂の前にインデルを誘導することを確認した。 以後、本発明者らはBIN2−特異的RGENがレタス遺伝体で付随的な損傷を誘導かを高スループットシーケンシング(highthroughput sequencing)を利用して分析した。その結果、91個の相同の位置での非標的変異は誘導されず、BIN2−変異された3つの苗の標的位置から1〜5個のヌクレオチドが相違することを確認し(表5〜8)、CRISPR RGENsによって誘導された非標的変異は、単一−細胞クローンではほとんど検出されないという、ヒト細胞で確認した本発明者らの従来の研究内容と一致することを知ることができた。 続いて、遺伝体編集カルスから植物体が再生され、これは土壌でもよく成長していることを確認した(図4c及び図9)。十分に成長した同型接合両アレル変異体から種子を得た(図10)。本発明を通じ、BIN2−ノックアウトレタスは、向上されたBR信号を示すことを確認した。 要約すると、RGEN RNPsは、植物プロトプラストに正常に配信され、4つの異なる植物種の6つの遺伝子の標的化誘電体の変化を誘導する。また、RGEN−誘導変化はプロトプラストから再生された植物体で安定的に維持され、生殖細胞に伝達される。このコースでは、組換えDNAが使用されていないので、本発明の遺伝体校正植物体は、現在のGMO規定に該当しないことがあります。これは、RNA−ガイド遺伝体校正は、植物バイオテクノロジーと農業分野で広く活用されることができることを示唆するものである。 本発明は一態様において、以下を提供する。 [項目1] 植物プロトプラスト(protoplast)の一つ以上の内在的遺伝子をノックアウトまたはノックインする段階を含む、植物プロトプラストから植物体を製造する方法。 [項目2] 前記植物の内在的遺伝子は、前記ノックアウトまたはノックインによりストレス抵抗性を増加させる遺伝子である、項目1に記載の方法。 [項目3] 前記植物の内在的遺伝子は、植物のブラシノステロイド(brassinosteroid)シグナル伝達に関与する遺伝子である、項目1に記載の方法。 [項目4] (i)前記ノックアウトの段階において、内在的遺伝子はBIN2遺伝子、BKI1遺伝子、及びこれらのホモログ遺伝子からなる群から選択される1つ以上であり、 (ii)前記ノックインの段階において、内在的遺伝子はBRI1遺伝子、BSU遺伝子、BZR1遺伝子、DWF4遺伝子、CYP85A1、およびこれらのホモログ遺伝子からなる群から選択される1つ以上である、項目1に記載の方法。 [項目5] 前記遺伝子のノックアウトは、BIN2遺伝子、BKI1遺伝子、及びこれらのホモログ遺伝子からなる群から選択される1つ以上の遺伝子のアレルの中いずれか一つまたは二つをノックアウトすることである、項目1に記載の方法。 [項目6] 前記遺伝子のノックアウトは、遺伝子ノックアウトにより実行され、前記遺伝子のノックインは、遺伝子ノックインにより実行される、項目1に記載の方法。 [項目7] 前記遺伝子のノックアウトは、BIN2遺伝子、BKI1遺伝子、及びこれらのホモログ遺伝子からなる群から選択される1つ以上の遺伝子に特異的な人工ヌクレアーゼ(engineered nuclease)を利用して実行される、項目1に記載の方法。 [項目8] 前記人工ヌクレアーゼは、ジンクフィンガーヌクレアーゼ(ZFN)、転写アクチベーター様エフェクターヌクレアーゼ(TALEN)、およびRNAガイド人工ヌクレアーゼ(RGEN)からなる群から選択される、項目7に記載の方法。 [項目9] 前記RGENは、BIN2遺伝子、BKI1遺伝子、及びこれらのホモログ遺伝子からなる群から選択される1つ以上の遺伝子の特定配列に特異的に結合するガイドRNA、または前記ガイドRNAをコードするDNA、並びにCasタンパク質をコードする核酸またはCasタンパク質を含む、項目8に記載の方法。 [項目10] 前記遺伝子のノックアウトは、BIN2遺伝子、BKI1遺伝子、及びこれらの同族体ホモログ遺伝子からなる群から選択される1つ以上の遺伝子の特定配列に特異的に結合するガイドRNAまたは前記ガイドRNAをコードするDNA;並びにCasタンパク質をコードする核酸またはCasタンパク質を、植物プロトプラストに導入することで実行される、項目1に記載の方法。 [項目11] 前記ガイドRNAはcrRNAとtracrRNAを含む二重RNA(dual RNA)または単一鎖ガイドRNA(sgRNA)の形態である、項目10に記載の方法。 [項目12] 前記単一鎖ガイドRNAはcrRNA及びtracrRNAの一部を含む、項目11に記載の方法。 [項目13] 前記単一鎖ガイドRNAは、単離されたRNAの形態である、項目10に記載の方法。 [項目14] 前記ガイドRNAをコードするDNAはベクターにコードされており、前記ベクターは、ウイルスベクター、プラスミドベクター、またはアグロバクテリウムベクターである、項目10に記載の方法。 [項目15] 前記Casタンパク質はCas9タンパク質またはその変異体である、項目10に記載の方法。 [項目16] 前記Casタンパク質は、NGGトリヌクレオチド(trinucleotide)を認識する、項目10に記載の方法。 [項目17] 前記Casタンパク質は、タンパク質伝達ドメイン(protein transduction domain)に接続されている、項目10に記載の方法。 [項目18] 前記Cas9タンパク質の変異体は、触媒アスパラギン酸(aspartate)残基が他のアミノ酸に置換されたCas9の変異体である、項目15に記載の方法。 [項目19] 前記アミノ酸は、アラニン(alanine)である、項目18に記載の方法。 [項目20] 前記Casタンパク質をコードする核酸またはCasタンパク質は、ストレプトコッカス属(genus Streptococcus)由来のものである、項目10に記載の方法。 [項目21] 前記ストレプトコッカス属はストレプトコッカスピヨジェンス(Streptococcus pyogenes)である、項目20に記載の方法。 [項目22] 前記植物プロトプラストはレタス(Lactuca sativa)由来のものである、項目1に記載の方法。 [項目23] 前記導入はCasタンパク質をコードする核酸またはCasタンパク質、及び前記ガイドRNAまたはガイドRNAをコードするDNAを、植物プロトプラストに同時形質導入する(co−transfecting)または連続形質導入(serial−transfecting)するものである、項目10に記載の方法。 [項目24] 前記連続形質導入は、Casタンパク質またはCasタンパク質をコードする核酸を初めに形質導入した後、ネイキッドガイドRNA(naked guide RNA)を二番目に形質導入することで実行される、項目23に記載の方法。 [項目25] 前記導入は、微細注入法、電気穿孔法、DEAE−デキストラン処理、リポフェクション、ナノパーティクル−媒介性形質導入、タンパク質形質導入ドメイン媒介性形質導入、およびPEG−媒介形質導入からなる群から選択される方法で実行される、項目10に記載の方法。 [項目26] 遺伝子がノックアウトされた植物プロトプラストを再生させる段階をさらに含む、項目1に記載の方法。 [項目27] 前記再生させる段階は、BIN2遺伝子、BKI1遺伝子、及びこれらのホモログ遺伝子からなる群から選択される1つ以上の遺伝子がノックアウトされた植物プロトプラストを、アガロースを含む培地中で培養してカルス(callus)を形成させる段階、及び前記カルスを再生培地で培養する段階を含む、項目26に記載の方法。 [項目28] 項目1〜27のいずれか一項に記載の方法によって調製されたゲノム編集された植物プロトプラストから再生された植物。 [項目29] BIN2(brassinosteroid Insensitive 2)遺伝子、BKI1遺伝子またはこれらのホモログをコードするDNAに特異的なガイドRNA、または前記ガイドRNAをコードするDNA;並びにCasタンパク質をコードする核酸またはCasタンパク質を含む、植物細胞においてBIN2遺伝子をコードするDNAを切断するための組成物。 [項目30] 植物細胞で標的変異(targeted mutagenesis)を誘導する、項目29に記載の組成物。 [項目31] BIN2(brassinosteroid Insensitive 2)遺伝子、BKI1遺伝子またはこれらのホモログをコードするDNAに特異的なガイドRNAまたは前記ガイドRNAをコードするDNA;並びにCasタンパク質をコードする核酸またはCasタンパク質を含む、植物プロトプラストから植物体を製造するための組成物。 [項目32] 項目29〜30のいずれか一項に記載の組成物を含む、植物プロトプラストから植物体を製造するためのキット。
| 특허 상태 | 등록 |
| 출원인 | 기초과학연구원, 서울대학교산학협력단, 재단법인차세대융합기술연구원 |
| 발명자 | ジンス キム, ジンス キム, ジョンウン キム, ジョンウン キム, ソンファ チェ, ソンファ チェ, ジェウク ウ, ジェウク ウ, スンイル クォン, スンイル クォン |
| 출원번호 | 2018538510 |
| 출원일 | 2016.10.06 |
| 등록번호 | 6916188B |
| 등록일 | 2021.08.11 |
| 중요 키워드 | plantgeneguide rnaprotoplastprotoplasts |
| 출원번호 | 출원일 |
| 202117366320 | 2021.07.02 |
| 종류코드 | |
| A1 | |
| 외부 링크 | |
| 출원번호 | 출원일 |
| 2019164233 | 2019.09.10 |
| 종류코드 | |
| B2 | |
| 외부 링크 | |
| 출원번호 | 출원일 |
| 2019204375 | 2019.06.21 |
| 종류코드 | |
| B2 | |
| 외부 링크 | |
| 출원번호 | 출원일 |
| 1020160129356 | 2016.10.06 |
| 종류코드 | |
| A | |
| 외부 링크 | |
| 출원번호 | 출원일 |
| 1020160129377 | 2016.10.06 |
| 종류코드 | |
| A | |
| 외부 링크 | |
| 출원번호 | 출원일 |
| 3001108 | 2016.10.06 |
| 종류코드 | |
| A1 | |
| 외부 링크 | |
| 출원번호 | 출원일 |
| 201680065399 | 2016.10.06 |
| 종류코드 | |
| A | |
| 외부 링크 | |
| 출원번호 | 출원일 |
| 16853921 | 2016.10.06 |
| 종류코드 | |
| A4 | |
| 외부 링크 | |
| 출원번호 | 출원일 |
| 2018004265 | 2016.10.06 |
| 종류코드 | |
| B | |
| 외부 링크 | |
| 출원번호 | 출원일 |
| 201615766445 | 2016.10.06 |
| 종류코드 | |
| B2 | |
| 외부 링크 | |
| 출원번호 | 출원일 |
| 201615766432 | 2016.10.06 |
| 종류코드 | |
| B2 | |
| 외부 링크 | |